L-fenyloalanina
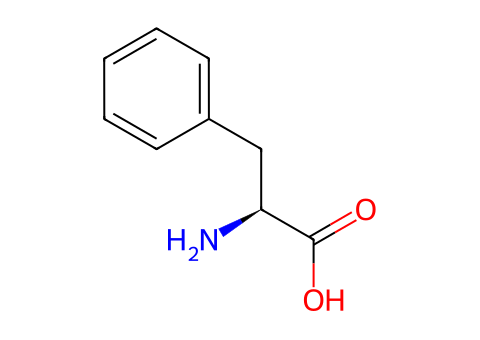
Wzór sumaryczny: C9H11NO2 · PubChem CID 6140
Jak działa
L-fenyloalanina jest aminokwasem niezbędnym, czyli takim, którego organizm nie wytwarza i musi otrzymać z pożywienia. Aminokwasy niezbędne nazywa się też egzogennymi. Wchodzi w skład białek pokarmowych. Enzym hydroksylaza fenyloalaninowa przekształca L-fenyloalaninę w tyrozynę. Do tej przemiany enzym potrzebuje tlenu, żelaza i tetrahydrobiopteryny. Tetrahydrobiopteryna jest kofaktorem, czyli związkiem niezbędnym do działania enzymu. Tyrozyna w zwykłych warunkach nie jest aminokwasem niezbędnym, ponieważ powstaje właśnie z fenyloalaniny. Z tyrozyny organizm wytwarza neuroprzekaźniki dopaminę, noradrenalinę i adrenalinę, a także tyroksynę, czyli hormon tarczycy, oraz melaninę, barwnik skóry. Fenyloalanina jest też prekursorem fenyloetyloaminy, czyli związkiem, z którego ona powstaje. Fenyloetyloaminę rozkłada enzym monoaminooksydaza.
Fenyloalanina przenika z krwi do mózgu z udziałem tego samego przenośnika, z którego korzystają inne duże aminokwasy obojętne, na przykład tyrozyna, tryptofan, leucyna, izoleucyna i walina. Aminokwasy te konkurują ze sobą o przejście przez barierę krew–mózg. Z tego samego przenośnika korzysta lewodopa, lek stosowany w chorobie Parkinsona, co ma znaczenie dla interakcji opisanych w ostrzeżeniach.
Fenyloketonuria to wrodzona choroba metaboliczna, w której hydroksylaza fenyloalaninowa działa niedostatecznie albo wcale. Dziedziczy się ją autosomalnie recesywnie, czyli choruje dziecko, które otrzymało wadliwy gen od obojga rodziców. Fenyloalanina gromadzi się wtedy we krwi i w mózgu. Bez leczenia prowadzi to do ciężkiej niepełnosprawności intelektualnej, padaczki i zaburzeń zachowania. Według europejskich wytycznych z 2017 r. choroba występuje w Europie średnio u około 1 na 10 000 noworodków i była pierwszą chorobą objętą przesiewowym badaniem noworodków. Leczenie polega na diecie z ograniczoną ilością fenyloalaniny i przy większych stężeniach trwa całe życie.
Fenyloalanina występuje w dwóch odmianach przestrzennych, czyli enancjomerach. Aminokwasem niezbędnym jest postać L. Postać D nazywa się D-fenyloalaniną. Mieszanina obu postaci nazywa się DL-fenyloalaniną. To inne substancje niż L-fenyloalanina i ta monografia ich nie obejmuje.
L-fenyloalanina nie ma w Unii Europejskiej dopuszczonego oświadczenia zdrowotnego. W rejestrze oświadczeń zdrowotnych Unii Europejskiej, sprawdzonym 2 października 2026 r., figuruje pięć wpisów dotyczących fenyloalaniny, wszystkie ze statusem oświadczenia odrzuconego. Dotyczyły one aktywności umysłowej, czujności, pamięci, nastroju i bólu. Dla wszystkich pięciu rejestr wskazuje tę samą opinię Europejskiego Urzędu do spraw Bezpieczeństwa Żywności z 2010 r. Urząd stwierdził w niej, że nie wykazano związku przyczynowo-skutkowego między spożyciem L-fenyloalaniny a deklarowanym wpływem na czujność, nastrój, odczuwanie bólu i pamięć. W katalogu nowej żywności Komisji Europejskiej nie odnaleziono wpisu dla fenyloalaniny. Suplement diety nie podlega ocenie skuteczności, jaką prowadzi się dla leków.
Źródła w diecie i niedobór
L-fenyloalanina wchodzi w skład białek pokarmowych. Według europejskich wytycznych dotyczących fenyloketonurii mleko i produkty zbożowe dostarczają około 50 mg fenyloalaniny na każdy gram białka. Większość owoców i warzyw dostarcza od 30 mg do 40 mg fenyloalaniny na gram białka. Źródłem fenyloalaniny jest też aspartam, substancja słodząca złożona w połowie z fenyloalaniny. Według tych samych wytycznych 360 ml dietetycznego napoju typu cola zawiera około 130 mg aspartamu. Odpowiada to około 65 mg fenyloalaniny.
Dawkowanie
Europejski Urząd do spraw Bezpieczeństwa Żywności nie ustalił w opiniach, do których dotarto, zalecanego ani górnego dopuszczalnego poziomu spożycia L-fenyloalaniny jako suplementu. Nie ustalają go też rozporządzenia Unii Europejskiej. Europejskie wytyczne dotyczące fenyloketonurii podają spożycie fenyloalaniny z dietą u osób bez tej choroby. W amerykańskim ogólnokrajowym badaniu stanu zdrowia i żywienia NHANES III średnie spożycie w grupach wieku i płci sięgało 3400 mg na dobę. Dla porównania: dzieci z klasyczną postacią fenyloketonurii tolerują zwykle od 200 mg do 500 mg fenyloalaniny na dobę. Porcję dzienną podaje producent na etykiecie.
Według deklaracji składu połowa preparatów z aminokwasami niezbędnymi zawiera od 450 mg do 900 mg L-fenyloalaniny w porcji. Skrajne wartości wynoszą 31 mg i 1500 mg. W badaniu interakcji z lewodopą z 1984 r. oraz w badaniach u osób z dyskinezami późnymi, czyli ruchami mimowolnymi po lekach przeciwpsychotycznych, podawano jednorazowo 100 mg fenyloalaniny na kilogram masy ciała. U osoby ważącej 70 kg odpowiada to 7 g. Wartości te opisują warunki badań i nie są zaleceniem dawkowania.
Przeciwwskazania
L-fenyloalaniny nie stosują osoby z fenyloketonurią ani z innymi postaciami hiperfenyloalaninemii, czyli zwiększonego stężenia fenyloalaniny we krwi. To przeciwwskazanie bezwzględne. Leczenie fenyloketonurii polega na ograniczeniu fenyloalaniny w diecie. Europejskie wytyczne zalecają je dożywotnio, gdy stężenie fenyloalaniny we krwi bez leczenia przekracza 600 µmol/l. Aspartam to substancja słodząca, która w przewodzie pokarmowym rozkłada się do fenyloalaniny i kwasu asparaginowego. Opracowanie kliniczne GeneReviews zaleca chorym unikać aspartamu albo wliczać go do dobowej ilości fenyloalaniny. Europejski Urząd do spraw Bezpieczeństwa Żywności stwierdził w opinii o aspartamie z 2013 r., że dopuszczalne dzienne spożycie aspartamu nie dotyczy chorych na fenyloketonurię. Rozporządzenie Unii Europejskiej nr 1169/2011 nakazuje umieszczać na etykiecie żywności z aspartamem informację, że zawiera ona źródło fenyloalaniny. Według deklaracji składu połowa preparatów z aminokwasami niezbędnymi zawiera od 450 mg do 900 mg L-fenyloalaniny w porcji, a pojedyncze nawet 1500 mg. To często tyle samo albo więcej niż dobowa tolerancja dziecka z klasyczną fenyloketonurią, wynosząca od 200 mg do 500 mg.
L-fenyloalaniny nie stosuje się także przy nadwrażliwości na którykolwiek składnik preparatu. Osoby przyjmujące lewodopę, leki przeciwpsychotyczne albo inhibitory monoaminooksydazy stosują ją wyłącznie za zgodą lekarza. Bezpieczeństwa stosowania w ciąży i w okresie karmienia piersią nie ustalono. Kobiety w tym okresie stosują L-fenyloalaninę wyłącznie za zgodą lekarza. Stosowanie u dzieci omawia się z lekarzem.
Ciąża i karmienie piersią
Bezpieczeństwa L-fenyloalaniny jako suplementu w ciąży i w okresie karmienia piersią nie ustalono. Nie odnaleziono badań, w których kobiety w ciąży bez fenyloketonurii przyjmowały L-fenyloalaninę jako suplement. Zwiększone stężenie fenyloalaniny we krwi kobiety ciężarnej działa szkodliwie na rozwijający się płód. Europejski Urząd do spraw Bezpieczeństwa Żywności w opinii o aspartamie z 2013 r. również wskazał, że fenyloalanina w dużym stężeniu we krwi działa u człowieka toksycznie na rozwój. Według europejskich wytycznych u dzieci kobiet, których fenyloketonurię w czasie ciąży leczono niedostatecznie, może dochodzić do zahamowania wzrostu, małogłowia, niepełnosprawności intelektualnej i wad wrodzonych, w tym wad serca. Ten zespół nazywa się fenyloketonurią matczyną. Opracowanie GeneReviews zaleca kobietom z fenyloketonurią utrzymywanie stężenia fenyloalaniny poniżej 360 µmol/l przez 3 miesiące przed poczęciem i w zakresie od 120 do 360 µmol/l w czasie ciąży. Kobiety z fenyloketonurią albo z hiperfenyloalaninemią nie stosują L-fenyloalaniny. Pozostałe kobiety w ciąży i w okresie karmienia piersią stosują ją wyłącznie za zgodą lekarza.
Ostrzeżenia i interakcje z lekami
Fenyloalanina konkuruje z lewodopą o przejście z krwi do mózgu. Badanie z 1984 r. objęło 9 osób z chorobą Parkinsona i wahaniami odpowiedzi na leczenie. Części z nich podawano lewodopę we wlewie dożylnym. Posiłek bogaty w białko znosił wtedy jej działanie. Tak samo działała doustna fenyloalanina, leucyna albo izoleucyna w dawce 100 mg na kilogram masy ciała. Stężenie lewodopy we krwi przy tym nie spadało. Glicyna i lizyna w tej samej dawce nie miały takiego wpływu. Charakterystyki produktów leczniczych zawierających lewodopę podają, że u niektórych pacjentów na diecie bogatej w białko wchłanianie lewodopy może być zaburzone z powodu konkurencji z aminokwasami. Badanie z 1993 r. objęło 18 osób z chorobą Parkinsona, u których wahania sprawności ruchowej zależały od spożycia białka. Aspartam, substancja słodząca złożona w połowie z fenyloalaniny, w dawce 1200 mg zwiększał u nich stężenie fenyloalaniny we krwi, ale nie pogarszał sprawności ruchowej. Dawka ta odpowiadała około 600 mg fenyloalaniny. Osoby przyjmujące lewodopę nie stosują L-fenyloalaniny bez zgody lekarza prowadzącego.
Dyskinezy późne to ruchy mimowolne występujące u osób leczonych lekami przeciwpsychotycznymi. W badaniu z 1997 r. wzięło udział 18 mężczyzn ze schizofrenią i dyskinezami późnymi. Każdy otrzymał jednego ranka fenyloalaninę w dawce 100 mg na kilogram masy ciała, a innego ranka placebo. Po fenyloalaninie ruchy mimowolne nasiliły się w stopniu istotnym statystycznie i klinicznie, po placebo nie. Inne badanie z 1992 r. objęło 31 osób z depresją. Nasilenie ruchów mimowolnych korelowało w nim ze stężeniem fenyloalaniny we krwi po jej podaniu. Kolejne badanie z 1992 r. objęło 48 osób ze schizofrenią. Stosunek fenyloalaniny do innych dużych aminokwasów obojętnych we krwi nie różnił się w nim między osobami z dyskinezami późnymi a osobami bez nich. Osoby przyjmujące leki przeciwpsychotyczne, a zwłaszcza osoby z dyskinezami późnymi, nie stosują L-fenyloalaniny bez zgody lekarza.
Fenyloalanina jest prekursorem fenyloetyloaminy, którą rozkłada monoaminooksydaza. W badaniach doświadczalnych fenyloetyloamina działała pośrednio sympatykomimetycznie, czyli pobudzała układ współczulny. Układ współczulny to część układu nerwowego, która między innymi podnosi ciśnienie krwi i przyspiesza pracę serca. W badaniu z lat 80. i w późniejszych pracach przeglądowych opisywano celowe podawanie L-fenyloalaniny razem z selegiliną. Selegilina to lek z grupy inhibitorów monoaminooksydazy typu B. Autorzy tłumaczyli działanie tego połączenia gromadzeniem się fenyloetyloaminy w mózgu. Opisów przełomu nadciśnieniowego, czyli nagłego i groźnego wzrostu ciśnienia krwi, po takim połączeniu nie odnaleziono. Brak opisów nie dowodzi braku interakcji. Charakterystyki produktów leczniczych z selegiliną zalecają, by nie stosować jej jednocześnie z lekami sympatykomimetycznymi z powodu ryzyka nadciśnienia. Osoby przyjmujące inhibitory monoaminooksydazy nie stosują L-fenyloalaniny bez zgody lekarza.
Europejskie wytyczne wymieniają choroby wątroby wśród przyczyn zwiększonego stężenia fenyloalaniny we krwi. Osoby z chorobami wątroby omawiają stosowanie L-fenyloalaniny z lekarzem.
Badań bezpieczeństwa długotrwałego przyjmowania L-fenyloalaniny jako suplementu przez zdrowych dorosłych nie odnaleziono. Osoby przyjmujące leki na stałe omawiają jej stosowanie z lekarzem lub farmaceutą. W razie działań niepożądanych należy skonsultować się z lekarzem lub farmaceutą. Suplement diety nie jest lekiem i nie zastępuje ani leczenia zaleconego przez lekarza, ani zróżnicowanej diety.
Toksyczność u psów i kotów
Nie odnaleziono badań toksyczności podprzewlekłej ani przewlekłej samej L-fenyloalaniny u zwierząt. Badania na zwierzętach dotyczą modeli fenyloketonurii matczynej. W badaniu z 1982 r. ciężarne szczury otrzymywały od 12. dnia ciąży paszę z dodatkiem 3% fenyloalaniny i 0,5% alfa-metylofenyloalaniny, związku hamującego hydroksylazę fenyloalaninową. Aktywność tego enzymu w wątrobie była przez to mniejsza o 83%. Przez dwie trzecie doby stężenie fenyloalaniny we krwi samic było zwiększone od 10 do 20 razy. Płody miały nieco mniejszą masę ciała i mózgu niż płody z grupy kontrolnej. Długość ciała, liczebność miotów i przeżywalność po urodzeniu nie różniły się od grupy kontrolnej. Gdy taką paszę podawano od poczęcia, wzrost płodów był zahamowany silniej, a śmiertelność wyniosła 21%. W badaniu z 1986 r. ciężarnym szczurom podawano duże ilości L-fenyloalaniny. Płody wychwytywały wtedy mniej leucyny. Po podaniu fenyloalaniny razem z innym związkiem, p-chlorofenyloalaniną, w tkankach płodów wystąpiły zaburzenia równowagi aminokwasów. Autorzy wiązali te zmiany z zaburzonym transportem aminokwasów przez łożysko. Modele te odtwarzają stan choroby z zablokowanym rozkładem fenyloalaniny. Znaczenie tych wyników dla dawek z suplementów u człowieka z prawidłową przemianą fenyloalaniny nie jest znane.
To nie jest porada weterynaryjna. Jeżeli zwierzę połknęło tę substancję, skontaktuj się niezwłocznie z lekarzem weterynarii.
Źródła
van Wegberg AMJ, MacDonald A, Ahring K i wsp. The complete European guidelines on phenylketonuria: diagnosis and treatment. Orphanet Journal of Rare Diseases 2017, tom 12, nr 1, 162, doi:10.1186/s13023-017-0685-2, PMID 29025426. van Spronsen FJ, van Wegberg AM, Ahring K i wsp. Key European guidelines for the diagnosis and management of patients with phenylketonuria. Lancet Diabetes & Endocrinology 2017, tom 5, nr 9, s. 743–756, doi:10.1016/S2213-8587(16)30320-5, PMID 28082082. Arnold G, Vockley J. Phenylalanine Hydroxylase Deficiency. W: GeneReviews, University of Washington, Seattle, 2000, aktualizacja 20 listopada 2025 r., PMID 20301677. Nutt JG, Woodward WR, Hammerstad JP i wsp. The "on-off" phenomenon in Parkinson's disease. Relation to levodopa absorption and transport. New England Journal of Medicine 1984, tom 310, nr 8, s. 483–488, doi:10.1056/NEJM198402233100802, PMID 6694694. Karstaedt PJ, Pincus JH. Aspartame use in Parkinson's disease. Neurology 1993, tom 43, nr 3, s. 611–613, doi:10.1212/wnl.43.3_part_1.611, PMID 8451009. Mosnik DM, Spring B, Rogers K i wsp. Tardive dyskinesia exacerbated after ingestion of phenylalanine by schizophrenic patients. Neuropsychopharmacology 1997, tom 16, nr 2, s. 136–146, doi:10.1016/S0893-133X(96)00054-1, PMID 9015796. Gardos G, Cole JO, Matthews JD i wsp. The acute effects of a loading dose of phenylalanine in unipolar depressed patients with and without tardive dyskinesia. Neuropsychopharmacology 1992, tom 6, nr 4, s. 241–247, PMID 1352977. Geddes J, Reynolds G, Rattenbury JM i wsp. The ratio of plasma phenylalanine to other large neutral amino acids is not a risk factor for tardive dyskinesia. Journal of Psychopharmacology 1992, tom 6, nr 2, s. 278–280, doi:10.1177/026988119200600222, PMID 22291361. Birkmayer W, Riederer P, Linauer W i wsp. L-deprenyl plus L-phenylalanine in the treatment of depression. Journal of Neural Transmission 1984, tom 59, nr 1, s. 81–87, doi:10.1007/BF01249880, PMID 6425455. Sabelli HC, Javaid JI. Phenylethylamine modulation of affect: therapeutic and diagnostic implications. Journal of Neuropsychiatry and Clinical Neurosciences 1995, tom 7, nr 1, s. 6–14, doi:10.1176/jnp.7.1.6, PMID 7711493. Boulton AA, Juorio AV, Paterson IA. Phenylethylamine in the CNS. Journal of Neural Transmission Supplementum 1990, tom 29, s. 119–129, doi:10.1007/978-3-7091-9050-0_12, PMID 2193105. Brass CA, Isaacs CE, McChesney R i wsp. The effects of hyperphenylalaninemia on fetal development: a new animal model of maternal phenylketonuria. Pediatric Research 1982, tom 16, nr 5, s. 388–394, doi:10.1203/00006450-198205000-00014, PMID 7201630. Okano Y, Chow IZ, Isshiki G i wsp. Effects of phenylalanine loading on protein synthesis in the fetal heart and brain of rat: an experimental approach to maternal phenylketonuria. Journal of Inherited Metabolic Disease 1986, tom 9, nr 1, s. 15–24, doi:10.1007/BF01813896, PMID 2941618. EFSA Panel on Dietetic Products, Nutrition and Allergies. Scientific Opinion on the substantiation of health claims related to L-phenylalanine and increased alertness (ID 708, 1629), enhancement of mood (ID 657), pain relief (ID 657) and improvement of memory (ID 658) pursuant to Article 13(1) of Regulation (EC) No 1924/2006. EFSA Journal 2010, tom 8, nr 10, 1748, doi:10.2903/j.efsa.2010.1748. EFSA Panel on Food Additives and Nutrient Sources added to Food. Scientific Opinion on the re-evaluation of aspartame (E 951) as a food additive. EFSA Journal 2013, tom 11, nr 12, 3496, doi:10.2903/j.efsa.2013.3496. Charakterystyka Produktu Leczniczego Bascar, karbidopa i lewodopa, punkt 4.5, Rejestr Produktów Leczniczych. Charakterystyka Produktu Leczniczego Corbilta, lewodopa, karbidopa i entakapon, punkt 4.5, Europejska Agencja Leków. Charakterystyki Produktu Leczniczego Segan i Selgres, selegilina, punkt 4.5, Rejestr Produktów Leczniczych. Rozporządzenie Parlamentu Europejskiego i Rady (UE) nr 1169/2011 w sprawie przekazywania konsumentom informacji na temat żywności, załącznik III pkt 2.3. Rejestr oświadczeń zdrowotnych Unii Europejskiej obejmujący oświadczenia dopuszczone i odrzucone, stan z 2 października 2026 r., wpisy POL-HC-7738, POL-HC-7739, POL-HC-8225, POL-HC-8252 i POL-HC-8253, status oświadczenia odrzuconego. Katalog nowej żywności Komisji Europejskiej, stan z 2 października 2026 r.
https://doi.org/10.1186/s13023-017-0685-2 · https://doi.org/10.1016/s2213-8587(16)30320-5 · https://doi.org/10.1056/nejm198402233100802 · https://doi.org/10.1212/wnl.43.3_part_1.611 · https://doi.org/10.1016/s0893-133x(96)00054-1 · https://doi.org/10.1177/026988119200600222 · https://doi.org/10.1007/bf01249880 · https://doi.org/10.1176/jnp.7.1.6 · https://doi.org/10.1007/978-3-7091-9050-0_12 · https://doi.org/10.1203/00006450-198205000-00014 · https://doi.org/10.1007/bf01813896 · https://doi.org/10.2903/j.efsa.2010.1748 · https://doi.org/10.2903/j.efsa.2013.3496 · https://pubmed.ncbi.nlm.nih.gov/29025426/ · https://pubmed.ncbi.nlm.nih.gov/28082082/ · https://pubmed.ncbi.nlm.nih.gov/20301677/ · https://pubmed.ncbi.nlm.nih.gov/6694694/ · https://pubmed.ncbi.nlm.nih.gov/8451009/ · https://pubmed.ncbi.nlm.nih.gov/9015796/ · https://pubmed.ncbi.nlm.nih.gov/1352977/ · https://pubmed.ncbi.nlm.nih.gov/22291361/ · https://pubmed.ncbi.nlm.nih.gov/6425455/ · https://pubmed.ncbi.nlm.nih.gov/7711493/ · https://pubmed.ncbi.nlm.nih.gov/2193105/ · https://pubmed.ncbi.nlm.nih.gov/7201630/
Treść ma charakter informacyjny i nie stanowi porady medycznej. Stosowanie skonsultuj z lekarzem lub farmaceutą.